返回
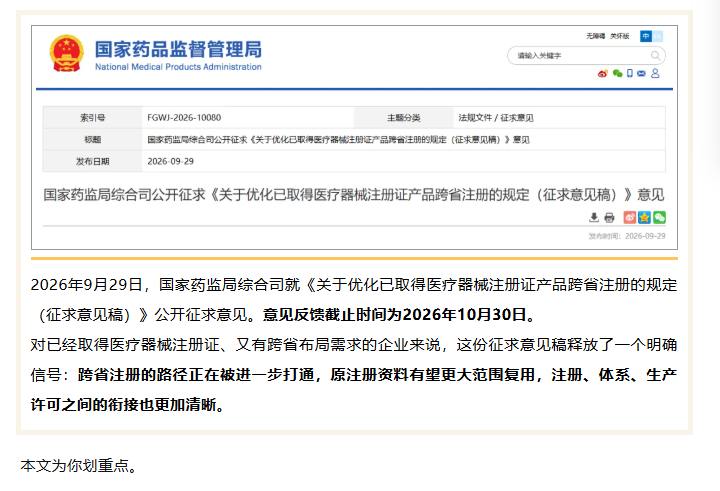
根據征求意見稿,適用跨省注冊的產品需要同時滿足:
具有境內醫療器械注冊證,且注冊證在有效期內;
按照現行醫療器械分類規則和分類目錄,屬於第二類、第三類醫療器械;
注冊證載明的產品名稱、結構及組成/主要組成成分、適用範圍/預期用途不發生變化;
由原產省轉入申請人所在省注冊。
同時,注冊申請人必須是:
原醫療器械注冊人設立的企業;或
與原注冊人具有同一實際控製人的企業。
申請人可以在所在省生產,也可以委托原生產企業生產。但屬於《禁止委托生產醫療器械目錄》內的產品,不得委托生產。
第二類醫療器械跨省注冊:
由注冊申請人向其所在地省級藥品監管部門申請首次注冊。
第三類醫療器械跨省注冊:
由注冊申請人向國家藥監局提交注冊申請。
申報資料格式、目錄,依據國家藥監局2021年第121號、第122號公告執行。
這是企業最關心的部分。
征求意見稿明確,醫療器械/體外診斷試劑產品的:
綜述資料;
非臨床資料中,除安全和性能基本原則清單、產品技術要求及檢驗報告外的部分;
臨床評價資料;
可以提交原注冊申報資料,包括首次注冊及曆次變更注冊、備案、報告等資料。
但產品技術要求及產品檢驗報告,應當體現產品符合適用的強製性標準要求。
同時,還需提交以下關鍵材料:
原注冊人授權書
明確同意注冊申請人使用原注冊申報資料開展注冊和產品生產申報,並承諾相關跨省注冊產品獲批後3個月內主動申請注銷原醫療器械注冊證。注冊申請人與原注冊人的關係說明和佐證文件
如雙方具有同一實際控製人,可提供股權關係說明等,佐證文件包括距注冊申請日期最近的企業年度報告等,並已按要求上傳或披露。注冊申請人承諾書
承諾主要原材料、結構組成、生產工藝、型號規格、產品技術要求與原注冊產品相比不發生實質性變化;提交的原注冊申報資料真實有效,並與原注冊部門提交內容保持一致;原注冊產品在近2年內未出現嚴重質量問題,且不涉及申請行政許可的申報資料造假問題。
審評部門還可以根據審查需要,要求補充相關資料和證明。
受理注冊申請的藥品監管部門,按照醫療器械注冊質量管理體係核查工作程序開展工作。
由注冊申請人所在省級藥品監管部門,對變化後的注冊申請人注冊質量管理體係開展核查。 重點確認:
是否具備保障醫療器械安全性、有效性和質量可控性的質量體係管理能力;
是否因生產地址及注冊人發生變化,給產品安全、有效、質量可控帶來新的風險。
必要時,可以對為醫療器械研製提供產品或者服務的單位和個人進行延伸檢查。
如果注冊申請人委托原生產企業生產,注冊申請人與受托生產企業應當符合委托生產相關管理要求。注冊申請人所在地藥品監管部門,可聯合受托生產所在地藥品監管部門,對受托生產企業生產質量管理體係進行核查。
此外,取得注冊證後需要申請生產許可,或申請生產範圍、生產地址等許可事項變更的,可以合並實施生產許可核查。
注冊人1年內已在同一生產地址通過同類產品注冊體係現場核查,注冊檢驗用產品生產地址、生產方式、生產工藝等未發生實質性變化,且未發現注冊和質量管理體係真實性問題或嚴重缺陷的,可以根據實際情況減免生產體係現場核查。
對批量申報、在同一生產場地生產且同期受理申請的,可以合並實施現場核查。
跨省注冊第二類醫療器械的,各省級藥品監管部門應當及時將批準信息通報原發證部門。
若審查過程中認為產品管理類別或適用範圍存疑,應當告知注冊申請人申請醫療器械分類界定,管理類別以分類界定告知書為準。需要核實原始注冊資料的,原醫療器械發證部門應當配合。
按照該規定提交注冊申請並獲得批準的跨省注冊產品,注冊證備注欄中應當載明原醫療器械注冊證號。
原醫療器械注冊人應當在跨省注冊批準後的3個月內,主動注銷原醫療器械注冊證。逾期未主動注銷的,原醫療器械注冊證發證部門需要公告注銷。
另外,申請注冊同省已取得醫療器械注冊證產品的,可參考本規定執行。獲準注冊後,後續變更注冊、延續注冊等事項,按照《醫療器械注冊與備案管理辦法》《體外診斷試劑注冊與備案管理辦法》規定辦理。
跨省注冊看似“資料可複用”,實際落地並不簡單。企業尤其要注意:
主體關係與實際控製人證明是否充分;
原注冊資料授權書、承諾書、資料清單是否完整;
產品技術要求與檢驗報告是否體現實際生產場地和強製性標準符合性;
體外診斷試劑還需提交3個不同生產批次產品的生產及檢驗記錄,且應為本次跨省注冊申報前6個月內、在當前實際生產場地生產的批次,不得使用原注冊人曆史批次記錄;
質量管理體係差異是否說明清楚,風險分析和控製措施是否到位;
原注冊證注銷時間節點是否承諾並執行。
任何一個環節沒有對齊,都可能影響受理、審評或現場核查。
意見反饋方式
征求意見截止時間:2026年10月30日
電子郵箱:ylqxzc@nmpa.gov.cn
郵件標題請注明:“優化跨省注冊反饋意見”
以上內容依據征求意見稿整理,最終以國家藥監局正式發布稿為準。
跨省注冊不是簡單“換個地方交資料”。它涉及原注冊人與申請人關係、原注冊資料授權、體係差異分析、生產地址變化、委托生產合規、原證注銷節奏,以及兩地藥監溝通等多個環節。
金飛鷹是國內領先的醫療器械一站式注冊認證谘詢與軟件開發管理綜合性服務集團公司,成立於2007年。集團總部位於深圳南山,並先後在廣州、四川、湖南、江蘇、廣西、湖北、重慶等多地設立分支機構及辦事處。
集團以“誠信、務實、專業、專注”的服務理念,為國內&國外醫療器械研發者、生產者、經營者、使用者提供從產品立項、設計開發、廠房選址、廠房平麵布局規劃、潔淨廠房設計規劃、企業硬件配置、設備選型、配置到人力資源組建、產品技術要求製定、檢驗檢測輔導跟蹤、臨床評價、臨床試驗、質量管理體係(GMP、GSP、GB/T 42061、ISO 13485、QSR 820、MDSAP多國認證等)建立、運行、審核、獲證的“全方位、一站式”醫療器械產業專業解決方案。
金飛鷹在美容類醫療器械產品領域積累了豐富的國內外注冊/認證輔導經驗,主要包括有源產品中的激光、強脈衝光(IPL、DPL、牛奶光)、紅藍紫光、RF射頻、超聲、中低頻電刺激及電子助推裝置類等;無源產品中的醫用重組型膠原蛋白、透明質酸鈉、無針注射器、液體成膜敷料類等。服務區域包括國內注冊/進口注冊,美國FDA、歐盟CE認證、英國UKCA、加拿大MDL/MDEL、澳大利亞、巴西、沙特、日本、韓國、東南亞等國外注冊。
目前,金飛鷹已協助多家二類、三類醫療器械及體外診斷試劑企業完成首次注冊、跨省注冊資料準備、注冊體係現場核查、生產許可合並核查、委托生產合規、國內外認證等項目,覆蓋有源、無源、IVD及美容類醫療器械等多個領域。
如果您正在規劃跨省注冊,或希望提前評估產品、資料和體係準備情況,歡迎聯係金飛鷹團隊,獲取一對一專業支持。
信息來源:國家藥品監督管理局