返回
再等等,還會延?可日曆不會等人。
2026年已經走到10月,美國QMSR早已於2月2日生效,中國2025版GMP下個月(11月1日)施行,歐盟MDR兩扇存量窗口分別指向2027-12-31和2028-12-31。
真正稀缺的,從來不是時間,而是能同時承接三地要求的體係與人力。
MDR一側(依 (EU) 2017/745 第120條+(EU) 2023/607延長):
2026-05-26:定製式植入類Class III——該節點已過。
2027-12-31:Class III 與 植入類Class IIb。部分低風險例外器械(縫線、吻合釘、牙科填充物、正畸器具、螺釘、楔、板、絲、銷、夾、連接件等)適用更晚一檔。
2028-12-31:其餘Class IIb、Class IIa 與部分Class I(無菌條件下上市或具有測量功能等)。
上述分檔依據 (EU) 2023/607,該條例於2023年3月20日生效,對Class III和植入類IIb器械設定截至2027年12月31日,其餘風險類別截至2028年12月31日。
IVDR一側(依 (EU) 2017/746 第110條+(EU) 2024/1860延長):
2027-12-31:Class D(最高風險)
2028-12-31:Class C
2029-12-31:Class B 與 無菌Class A
(EU) 2024/1860於2024年7月9日在《歐盟官方公報》發布,明確Class D延長至2027年12月31日,Class C延長至2028年12月31日,Class B和無菌Class A延長至2029年12月31日。
這張日曆的正確讀法是“到期倒推”:
截止日 − 公告機構符合性評估周期 − 質量體係與上市後監管改造周期 − 技術文檔與臨床/性能評價準備周期 = 最晚啟動日。
兩個常見誤區:
把截止日當“啟動日”;
以為“延期=過渡期自動延續”。(EU) 2023/607與(EU) 2024/1860延長的是“有條件的過渡窗口”,不是自動續期。
依 (EU) 2023/607 對 MDR 第120條的修訂:
器械持續符合原指令(MDD/AIMDD)要求;
設計與預期用途未發生實質改變;
不存在對健康與安全的不可接受風險;
在規定期限前(2024-05-26)已建立符合MDR要求的質量管理體係;
規定期限前(2024-05-26)已提交符合性評估正式申請,並在2024-09-26前與公告機構簽署書麵協議。
上述第4、5項條件確認:製造商須在2024年5月26日前建立符合MDR要求的質量管理體係,並在2024年5月26日前向公告機構提交正式申請,在2024年9月26日前簽署書麵協議。
三個要點:
“窗口”與“證書”是兩件事:延長的是產品流通窗口,不等於MDD證書被續期。
一旦發生實質改變,窗口可能提前關閉:擴產、改工藝、換供應商之前,先過“是否構成實質改變”這道門。根據MDR第120條第3款,遺留器械在過渡期內不得在設計或預期用途方麵發生重大變化。
過渡窗口內,MDR上市後監管、警戒、市場監督要求即行適用——“用舊指令的證書,守新法規的上市後義務”。
關於2025年12月的定向修訂提案:歐盟委員會於2025年12月16日提出COM(2025) 1023 final(程序號2025/0404 (COD)),擬修訂 (EU) 2017/745、(EU) 2017/746,方向包括簡化規則、改進符合性評估、納入AI相關規則、加強短缺監測等。關鍵判斷:提案尚未生效,可用於判斷方向,不能作為合規規劃依據。
關鍵數據核實:
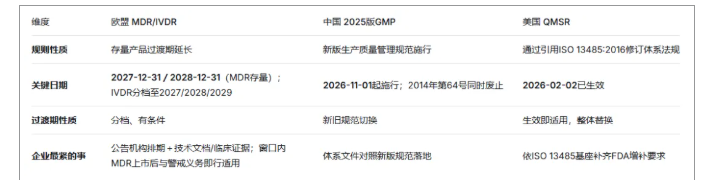
美國QMSR:FDA於2026年2月2日正式實施QMSR,修訂21 CFR Part 820,通過引用方式納入ISO 13485:2016。同日FDA停止使用QSIT檢查技術,啟用新的檢查程序。
中國2025版GMP:國家藥監局2025年第107號公告發布新版《醫療器械生產質量管理規範》,自2026年11月1日起施行,原2014年第64號公告同時廢止。
三地趨同方向:三方都向 “ISO 13485為共同基座+各國增補要求” 靠攏。MDSAP與IMDRF的協同是佐證——MDSAP基於ISO 13485要求,整合五個參與國(美國FDA、加拿大Health Canada、巴西ANVISA、澳大利亞TGA、日本PMDA)的法規特殊性,實現一次審計覆蓋多國。
因為真正執行時,企業麵對的是一連串具體問題:
公告機構排期排到什麼時候?書麵協議還能不能簽?
“實質改變”的邊界在哪裏?擴產、換供應商算不算?
技術文檔、臨床評價、PMS/PMCF、警戒體係,誰先誰後?
中國2025版GMP下個月施行,文件和數據管理、生產管理章節怎麼對照?
美國QMSR已經生效,ISO 13485基座上還要補哪些FDA增補要求?
三地項目如果分別立項,重複投入誰來買單?
這些問題,正是金飛鷹每天在幫企業解決的問題。
金飛鷹是國內領先的醫療器械一站式注冊認證谘詢與軟件開發管理綜合性服務集團公司,成立於2007年。集團總部位於深圳南山,並先後在廣州、四川、湖南、江蘇、廣西、湖北、重慶等多地設立分支機構及辦事處。
集團以“誠信、務實、專業、專注”的服務理念,為國內&國外醫療器械研發者、生產者、經營者、使用者提供從產品立項、設計開發、廠房選址、廠房平麵布局規劃、潔淨廠房設計規劃、企業硬件配置、設備選型、配置到人力資源組建、產品技術要求製定、檢驗檢測輔導跟蹤、臨床評價、臨床試驗、質量管理體係(GMP、GSP、GB/T 42061、ISO 13485、QSR 820、MDSAP多國認證等)建立、運行、審核、獲證的“全方位、一站式”醫療器械產業專業解決方案。
金飛鷹在美容類醫療器械產品領域積累了豐富的國內外注冊/認證輔導經驗,主要包括:
有源產品:激光、強脈衝光(IPL、DPL、牛奶光)、紅藍紫光、RF射頻、超聲、中低頻電刺激及電子助推裝置類等;
無源產品:醫用重組型膠原蛋白、透明質酸鈉、無針注射器、液體成膜敷料類等;
服務區域:國內注冊/進口注冊,美國FDA、歐盟CE認證、英國UKCA、加拿大MDL/MDEL、澳大利亞、巴西、沙特、日本、韓國、東南亞等國外注冊。
金飛鷹核心服務能力:
歐盟 MDR/IVDR 過渡期與合規:五條件核查與差距分析、公告機構對接與排期支持、技術文檔編寫與審核、臨床評價/性能評價、PMS/PMCF/警戒體係搭建、質量體係MDR升級與公告機構審核輔導
中國 NMPA 注冊與2025版GMP落地:新版GMP體係文件對照與換版、注冊申報、變更控製、注冊核查與飛行檢查準備
美國 FDA/QMSR 與 ISO 13485:QMSR轉換差距分析、ISO 13485體係搭建與升級、FDA 510(k)、工廠注冊、列名、QMSR審核輔導
三地映射與一體化體係:以ISO 13485為基座,一次差距分析覆蓋歐盟/中國/美國,按各地“增補要求”分層補齊
法規跟蹤與信息紀律:嚴格區分“現行有效”與“提案中”,關鍵節點緩衝規劃
案例:紅藍光麵罩FDA 510(k)成功獲批
金飛鷹成功輔導某企業旗下紅藍光麵罩產品順利獲批FDA 510(k),產品正式邁入美國市場合規上市新階段。該產品在美國屬於II類醫療器械,需同時適用OHS(OTC光療除皺)和OLP(非處方痤瘡光療)兩個產品代碼。金飛鷹團隊完成產品分類界定、檢測輔導、技術文檔編製及510(k)申請全流程。
案例:業內首款手持“三合一”射頻皮膚治療儀獲注冊證
金飛鷹輔導廣東企業成功取得射頻皮膚治療儀注冊證,並且是業內第一張手持式射頻皮膚治療儀(集射頻、微電流、光於一體)注冊證。該產品在中國作為第三類醫療器械管理(分類編碼09-07-02)。
案例:手動衝耳器CE-MDR合規
金飛鷹接手一類非無菌、非測量醫療器械手動衝耳器CE認證項目,憑借紮實的MDR法規功底,依據MDR Annex VIII Rule 5精準鎖定分類,嚴格按MDR Annex II要求完成全套技術文檔編製,一次性通過歐代評審,並快速完成與荷蘭歐代Kingsmead Service B.V.的對接與簽約。
確定性隻能來自兩件事:
條件是否滿足,公告機構是否已經排上你。
2026年還剩不到三個月,中國2025版GMP即將施行;2027-12-31和2028-12-31兩扇窗正在倒計時。如果你們的MDD證書公告機構書麵協議還沒簽,窗口理論上就與你無關了——這句話不好聽,但比到了2027年才發現要好。
金飛鷹建議:
先做一次基於ISO 13485的三地差距分析,再按各地增補要求分層補齊。不要分別立項,不要重複投入,不要把項目計劃排到截止日當天。
賦能醫械全鏈專業成長,護航中國器械高質創新發展。
本文基於公開政策與行業信息整理,不構成合規結論或經營建議。歐盟過渡期安排以官方文本為準;COM(2025) 1023 final為立法提案、尚未生效;中國與美國法規以官方發布為準。
信息來源:網絡