返回
隨著人口老齡化趨勢加劇及生活方式的改變,聽力損失問題日益受到社會關注。據世界衛生組織統計,全球約有4.3億人患有殘疾性聽力損失。聽力障礙不僅影響日常溝通,還可能導致認知功能下降、社交隔離等次生問題。為幫助聽障人群重獲清晰聲音,助聽設備的需求持續上升,其中,骨傳導助聽器因佩戴舒適、不堵塞耳道、避免二次損傷等優勢,正成為越來越多患者的首選。
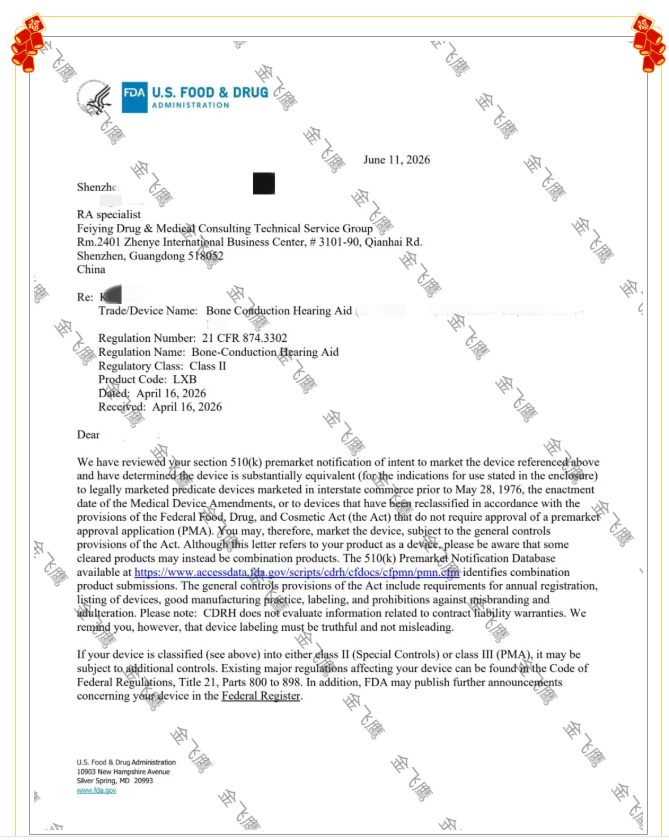
近日,由金飛鷹輔導的深圳企業,其骨傳導助聽器產品正式通過美國FDA審核,成功取得FDA 510(k)上市許可!
今天,我們就結合這一成功案例,為大家解讀骨傳導助聽器FDA 510(k)注冊的法規核心要點。👇
骨傳導助聽器在美國屬於II類醫療器械,受聯邦法規21 CFR 874.3302管轄。其FDA產品代碼為LXB。根據FDA規定,此類設備上市前需提交510(k)上市前通知,以證明其與已合法上市的對比器械具有實質性等同。
510(k)申請的核心在於證明新器械與對比器械在預期用途、技術特性及性能測試方麵實質性等同。本次申請通過FDA審核,獲得 “SE”的決定,意味著FDA認定該產品與已上市的對比器械在安全性和有效性上實質等同。
自2023年10月1日起,所有510(k)提交必須使用FDA的eSTAR(電子提交模板與資源)格式進行電子提交。一份完整的510(k)提交通常包括:
器械描述與預期用途
與對比器械的實質性等同對比
性能測試數據(台架測試、生物相容性、電氣安全、電磁兼容等)
標簽與說明書
510(k)總結或聲明
骨傳導助聽器被歸類為II類器械,需遵循通用控製(General Controls)及特殊控製(Special Controls)要求。其適用的FDA認可共識標準包括多項ANSI/ASA標準,如:
測聽室環境噪音標準(ANSI/ASA S3.1)
穩態聲音響度計算程序(ANSI/ASA S3.4)
言語可懂度指數計算方法(ANSI/ASA S3.5)
純音聽閾測聽方法(ANSI/ASA S3.21)
以上就是我們本期分享的有關骨傳導助聽器FDA 510(k)注冊的部分幹貨啦,假如您有相關產品注冊需求,歡迎聯係我們!(撥打下方電話或添加文末客服微信均可)
當然,假如您有其他醫療器械注冊需求,也歡迎聯係我們谘詢!我們的業務範圍包括但不限於:國內外醫療器械(包含有源、無源、植入、無菌、義齒、IVD)注冊、進口醫療器械注冊、許可備案、2022世界杯欧洲区赛程时间表 、企業培訓等,國內外醫療器械注冊一站式服務,請認準金飛鷹!💪